

分析証明書(CoA)用語解説
分析証明書 CoA
このトピックは、 SG Systems Global 規制と運用に関する用語集。
2025年10月更新 • 業界横断型(医薬品、食品、サプリメント、医療機器、化粧品、化学薬品) • LIMS / QMS / MES • データ整合性、電子署名、サプライヤーCOA検証
分析証明書(CoA)は、製品、中間体、原材料、またはコンポーネントの承認された仕様に対する試験結果を示す、ロット固有の適合性に関する権威ある声明です。CoAは、ラボデータ、方法/バージョンのコンテキスト、受入基準、サンプリング計画、および署名を法的に有効な記録に統合し、バッチリリース、輸出入の許可、および下流での使用を可能にします。正当なCoAは、単に数値を列挙するだけでなく、ロットの系譜、逸脱/OOS処理、ロットに影響を与える変更管理履歴、および現在有効な部品表(BOM)、レシピ、およびラベル表示を統合します。現代の運用では、CoAは管理されたソース(eBMR/eBR、LIMS、QMS )から自動的にコンパイルされ、 21 CFR Part 11 / EU Annex 11に基づく改ざん防止のための管理を備えた、人間が読める形式(PDF)と機械が読める形式(JSON/CSV)で発行されます。
「CoA がソースの真実に基づいて生成されておらず、ロットの系図に結び付けられていない場合、それは保証ではなく、単なる文房具です。」
TL; DR: A 分析証明書(CoA) ロットの適合性に関する唯一の真実のソース:LIMS / eBMRから検証された結果は、現在の仕様、サンプリング計画、系図、および GxP監査証跡安全な電子署名で承認されています。数字が痕跡を残さずに変更された場合、仕様やラベルの記載内容が一致していない場合、またはサプライヤーのCoAが承認されていない場合、 COAのサプライヤー検証、リスクはありますが、CoA はありません。
1) 分析証明書(CoA)とは実際何なのか
CoA(分析証明書)は、特定のロット(または機器の場合はシリアル番号付きユニット)が、承認されたマスターデータに定義された同一性、純度、品質、安全性、および性能の仕様を満たしていることを証明するものです。通常、適用される規制枠組み(例えば、21 CFR Part 211、21 CFR Part 111、21 CFR Part 117、ISO 13485、ISO/IEC 17025)の概要を記載し、顧客、規制当局、および監査担当者に対して出荷決定の透明性を確保します。
一般的なCoAには、製品名と濃度、剤形または製品タイプ、ロット/シリアル番号、製造日と有効期限/再試験日、保管条件、規格と方法の参照、サンプリング計画、試験リスト、単位と丸め規則付きの数値結果、合否判定、および審査員/承認者の詳細が含まれます。医薬品およびAPIの場合、CoAには通常、識別、アッセイ/効力、関連物質、残留溶媒、水分含有量、微生物学的特性、および物理的試験(外観、pH、粘度)が含まれます。食品およびサプリメントの場合、アレルゲン表示、ラベル表示の検証、および微生物検査が中心となります。医療機器の場合、CoAには滅菌パラメータ、バイオバーデン/エンドトキシン限度、機能試験、およびデバイス履歴記録(DHR)に関連付けられた包装/UDIチェックが強調されることがよくあります。
CoA、CoC、SDS、仕様書の違い。適合証明書(CoC)は一般的に、製品が定められた基準を満たしていることを証明するものですが、必ずしも分析結果を示すものではありません。CoAは実際の試験データを示す必要があります。安全データシート(SDS)は危険性や取り扱い上の要件を伝えるものですが、ロットレベルでの適合性を証明するものではありません。販売データシートや「標準特性」も同様にCoAではありません。これらの文書を混同することは、サプライヤー監査や顧客監査でよくある問題です。
| セクション | それがカバーするもの | リンクされたコントロール |
|---|---|---|
| ヘッダ | 製品、ロット/シリアル、強度、剤形、場所、日付、保管場所 | 製品と処方 • ロットトレーサビリティ |
| 仕様概要 | 同一性、分析、不純物、微量、限界のある物理的試験 | QbD • QMS |
| 試験結果 | メソッドID、単位、数値結果、合格/不合格、コメント | ラボテストとレビュー • TMV |
| サンプリングとステータス | サンプリング計画、保管チェーン、ステータス(隔離/リリース) | GMPサンプリングプラン • 隔離/保留 |
| 署名と宣言 | レビュー担当者/承認担当者、電子署名、クレーム(GMO フリー、アレルゲンなど) | 監査証跡 • 記録保持 |
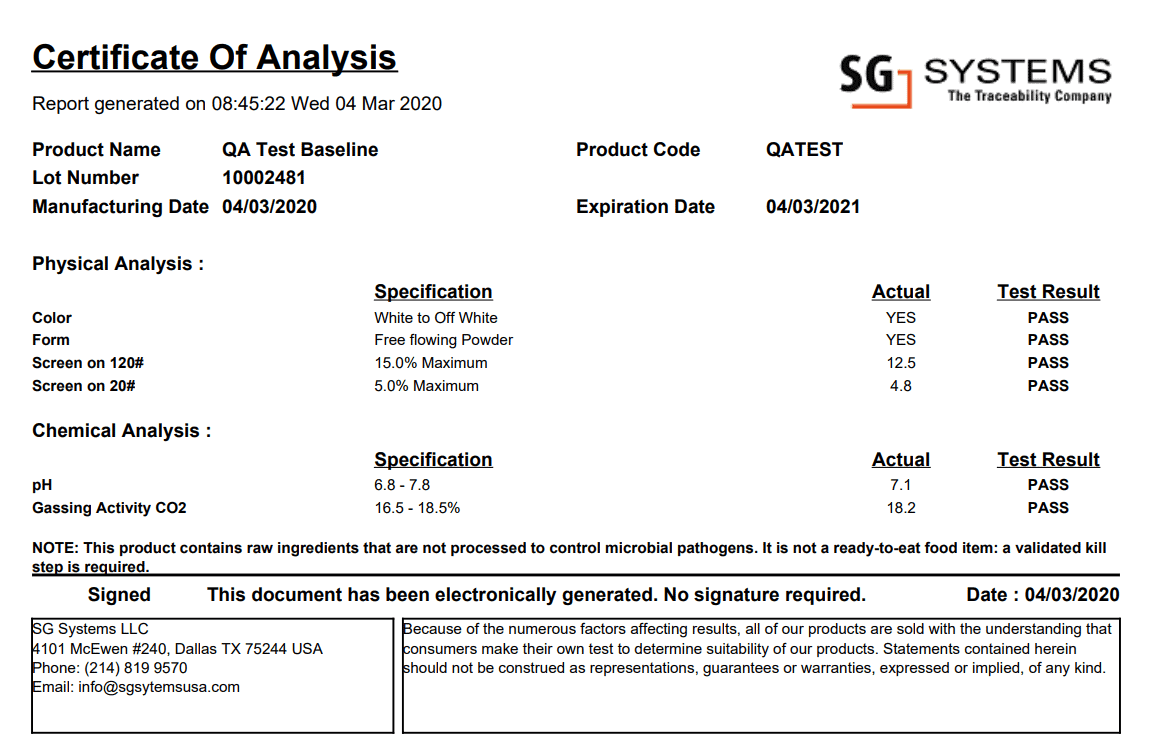
上記のサンプルCoAでは、これらのセクションは通常、予測可能な順序で配置されています。明確にラベル付けされたヘッダー、属性と仕様の表、結果の表、そして承認ブロックです。一貫したレイアウトにより、受領現場での解釈ミスが軽減され、顧客システムによる自動解析がサポートされます。
最低限必要な信頼性のある内容。基準として、妥当な分析証明書(CoA)には、製品/強度/SKU、ロット/シリアル番号、製造日および有効期限/再試験日、製造場所、仕様バージョン、方法IDと単位を含む試験リスト、サンプリング計画または参照、数値結果、合否判定、審査員/承認者名と電子署名、保管/輸送条件、および重要な宣言(アレルゲン、GMO、BSE/TSE、残留溶剤、制限不純物)が明確に記載されている必要があります。オプションですが推奨される項目として、安定性ステータス、交差汚染管理、およびエンドツーエンドのトレーサビリティをサポートするサプライチェーン識別子があります。
2) ライフサイクルとガバナンス:仕様からアーカイブまで
信頼できるCoA(分析証明書)のライフサイクルは、定義→生成→レビュー/承認→発行→保管→苦情/リコールとの連携という段階から構成されます。各段階は品質マネジメントシステム(QMS)内で明確に管理され、手順、トレーニング、システムによって支えられる必要があります。
定義。品質、技術、および規制チームは仕様を定義し、属性と制限を申請書類、薬局方、およびラベル表示にマッピングします。サンプリング計画は、AQLまたはその他の統計基準、および業界固有の要件(たとえば、21 CFR Part 111の同一性試験の要件)に準拠します。メソッドには検証ステータスとバージョン管理が付与され、変更は変更管理によって管理され、プロセス検証、CPV、およびAPR/PQRにリンクされます。
生成。成熟したシステムでは、LIMSは承認された結果を機器、校正、および分析者トレースとともに投稿します。MES/eBMRはバッチコンテキスト(収率、アラーム、開始/停止時間、洗浄バリデーションステータス、該当する場合は環境モニタリングの概要)を提供します。CoAが確定する前に、 OOSまたはOOTの結果はQMSワークフロー(逸脱/NC、CAPA )を通じて対処する必要があります。
審査と承認。資格を有する審査担当者と承認担当者が、データの完全性、方法/仕様の整合性、過去のデータとの傾向比較(多くの場合、SPCチャートおよびXバー/Rチャートを使用)、未解決の逸脱、最終処分といった構造化されたチェックを実施します。承認は、パート11/附属書11および該当する医療機器、食品、または化粧品に関する規則に準拠した電子署名付きの、文書化された承認ワークフローに従って行われます。
発行と保管。CoAは一度発行されると変更不可であり、更新には新しい改訂が必要で、サイレント編集は認められません。配布は、PDF、顧客ポータル、EDI/ASN添付ファイル、またはラベル上のQR/GS1デジタルリンク参照を介して行うことができます。記録の保管およびアーカイブポリシーに基づき、CoAは模擬リコールまたは実際のリコールを含め、製品のライフサイクル全体と法定保管期間にわたって検索可能な状態にしておく必要があります。
苦情とリコールの連携。返品/RMA 、苦情、リコールの場合、CoA(分析証明書)は規制当局や顧客から最初に要求される記録の1つです。CoAはバッチ記録、流通記録、トレーサビリティチェーンとリンク可能でなければならず、ここに不備があるとすぐに明らかになります。
3) データ構造、整合性、トレーサビリティ
CoAの信頼性は、出所と不変性にかかっています。すべての結果は、特定のサンプル、メソッドバージョン、機器、および分析者まで遡って追跡可能であり、途切れることのない監査証跡が必要です。編集、上書き、または結果の再計算は、理由をコード化し、タイムスタンプを付け、ALCOA+原則(帰属可能、判読可能、同時性、オリジナル、正確かつ完全、一貫性、永続性、可用性)を反映させる必要があります。
構造化された機械可読なCoA。多くの組織は現在、「データ優先、文書は後回し」モデルを採用しており、構造化されたCoAペイロードが顧客システムやポータルに供給されます。実用的なスキーマには以下が含まれます。
- ヘッダー フィールド (製品、ロット/シリアル、仕様 ID/バージョン、サイト、日付、保管条件、ステータス)。
- テスト配列 (属性 ID、メソッド ID、単位、公称/ターゲット、結果、制限セット、合格/不合格、コメント)。
- サンプリングセクション(プランID、複合ルール、層、サンプルサイズ、 親権の鎖 ID など)。
- 添付ファイル (クロマトグラム、スペクトル、マイクロ画像、安定性の概要) および安定性ブラケットの参照。
- 署名 (レビュー担当者/承認者、タイムスタンプ、証明書チェーン) と、PDF にも表示される暗号化ハッシュ。
サンプルCoAグラフィックは、この構造を視覚的に示しています。明確なヘッダーに続いて構造化されたテストテーブルが続き、各行が属性(例:ID、アッセイ、不純物)に対応し、「結果と仕様」が表示されます。この形式は、JSONまたはXMLフィールドに簡単にマッピングでき、顧客のLIMSおよびERPプラットフォームによる自動入力が可能です。
系譜、倉庫状況、シリアル化との連携。CoAは、リリース時点で有効なレシピ/仕様、ラベル管理、および包装構成を参照する必要があります。ビン/ロケーション管理、シリアル化、およびSSCCとの統合により、顧客に発行されるCoAが、意図されたユニットだけでなく、実際に出荷されたユニットと一致することが保証されます。これは、DSCSAおよびグローバルなトレーサビリティ体制の中核をなすものです。
4) サンプリング計画と方法の検証
サンプリングは、結果がロット全体を正当に代表できるかどうかを判断する基準となります。微量分析のための属性サンプリング、定量分析のための変数サンプリング、またはGMPサンプリング計画に基づくリスクベースのスキームのいずれを使用する場合でも、その根拠はCoA(分析証明書)に記載されているか、CoAから参照する必要があります。層別サンプリング(例えば、複数の容器層、ドラム缶の上部/中間部/下部のサンプル、時間ベースのサンプリング)を使用する場合は、再試験や調査で実施内容を正確に再現できるよう、層と複合ロジックを文書化する必要があります。
分析法の妥当性確認と検証。CoAデータを生成するために使用される分析法は、目的に適合していることが証明されなければなりません。試験法妥当性確認(TMV)およびISO/IEC 17025では、特異性、正確性、精度、直線性、範囲、堅牢性などのパラメータが文書化され、管理されます。公定法が変更されたり、ローカルバリアントが採用されたりした場合は、検証活動、リスク評価、および変更管理記録によって、CoAの出力が数年後も解釈可能であることが示されなければなりません。
再検査と結果の再現。規格外の結果や疑わしい結果が発生した場合は、再検査は管理された手順に従う必要があり、多くの場合、品質リスク管理(QRM)および根本原因分析(RCA)と関連付けられます。最終的な分析結果報告書(CoA)は、調査の経緯を明確に示しつつ、有効な結果を提示する必要があり、過去の経緯を書き換えるものであってはなりません。
5) 規制上の期待とセクター固有のパターン
医薬品/原薬。21 CFR 210/211、ICH Q7、およびICH Q10に基づき、分析証明書(CoA)は、同一性、強度、品質、および純度に関する記述を裏付けるものでなければなりません。CoAの属性、プロセスバリデーション、安定性データ、および提出書類の間には明確な関連性が求められます。原薬に関しては、当局は不純物、残留溶媒、および安定性に基づく有効期限または再試験日を特に重視します。
サプリメント/ニュートラ。栄養補助食品については、21 CFR Part 111 では、各栄養成分の各ロットについて同一性試験を実施し、強度、組成、および汚染物質を管理することが求められています。成分と完成品の両方の分析証明書 (CoA) は、ラベル表示の根拠となり、リコール対応において中心的な役割を果たします。
食品・飲料。21 CFR Part 117およびGFSIスキーム(GFSI、HACCP、BRCGS、SQF )の下では、CoAは供給業者または加工段階で危害が管理されている証拠としてよく使用されます。アレルゲン表示、微量成分制限、およびラベル表示(正味量、栄養成分)のチェックは、賞味期限およびFEFOデータと併せて記載されるのが一般的です。
医療機器。21 CFR 820/QMSRおよびISO 13485に基づき、CoAは多くの場合、購入製品の管理、滅菌バリアの検証、および機能テストをサポートします。CoAは、 DMRおよびDHR、さらに該当する場合はUDIデータおよびEU MDRの要件に準拠する必要があります。
化粧品。MoCRAおよびISO 22716では、分析証明書(CoA)が化粧品製品安全報告書(CPSR)および製品情報ファイル(PIF)の根拠となります。当局は、不純物、微生物学的品質、防腐剤、規制物質に関する明確な証拠、および表示内容の裏付けとの整合性を求めています。
化学薬品および農薬。これらの分析証明書(CoA)には、有効成分、副生成物、安定剤、重要な物理的特性に加え、規制上の識別情報(例えば、EPA登録番号、使用制限農薬ステータス)が記載されていることがよくあります。化学物質管理システムや安全データシート(SDS)ライブラリとの統合は一般的です。
6) サプライヤーのCOA、検証、受入検査
入荷するサプライヤーの分析証明書(CoA)。原材料、添加剤、包装材、中間体については、サプライヤーが自社のCoAを提出することがよくあります。これらの文書は、部品リリース、入荷検査、サプライヤー品質管理(SQM)に反映されます。しかし、規制当局は単にCoAを提出するだけでなく、組織が体系的なサプライヤーCoA検証プログラムを実証することを求めています。
典型的なパターンは次のとおりです:
- リスクベースのサプライヤー分類と サプライヤー資格.
- 最初の x ロット テスト (たとえば、3 ~ 5 ロット) を実行して、サプライヤーの CoA データと社内の結果を属性ごとに比較します。
- 定義された許容範囲と相関受け入れ基準は、 品質協定.
- 継続的な再検証(スポットテスト、定期監査、パフォーマンススコアカード)は、 SCAR 必要に応じて。
検査の縮小または一部省略。サプライヤーの分析証明書(CoA)を社内での完全な検査の代わりに受け入れることは適切である場合もあるが、それはサプライヤーのプロセスとデータが信頼性が高く、長期にわたって監視されていることが実証されている場合に限る。不十分な検証、紙媒体への過度の依存、定期検査の欠如は、いずれも483/観察事項で頻繁に見られる問題点である。
7) デジタル施行、ラベルの配置、機械可読なCOA
規律あるデジタルスタックでは、CoAは記録システムによってコンパイルされます。LIMSは結果を提供し、MESはバッチと機器のコンテキストを提供し、QMSは逸脱/CAPAの結果を提供し、WMSはリリースステータスと倉庫の場所を提供し、ラベリングシステムは承認済みのマスターからクレームとアートワークを取得します。完全なCoAがない状態でロットをリリースしようとする場合、または古い仕様やラベルを参照するCoAを使用する場合は、ハードゲート式の電子的な合否判定制御によって技術的にブロックされるべきです。
ラベルとCoAの照合。規制対象製品の場合、CoAとラベルは同じ情報(効能、投与量、アレルゲン、保管条件、有効期限など)を記載する必要があります。システムは、従来のテンプレートからの印刷やラベルへの「手動編集」を防止し、すべてをレシピ/ラベルのバージョン管理に紐付けるべきです。CoAデータは、多くの場合、FEFOピッキングや顧客固有のラベル表示ルールに反映されます。
QRコード、ポータル、GS1。多くの組織が、ポータルベースの検証可能なCoA(証明書)への移行を進めています。ラベル上のQRコードまたはGS1デジタルリンクコードは、ホスト型CoAエンドポイントに接続され、最新バージョン、署名ステータス、履歴が表示されます。このアプローチは、DSCSA、EU FMD、および最新のトレーサビリティ要件をサポートすると同時に、CoAが真正で改ざんされていないことを顧客に即座に確認させます。
8) よくある故障モードとその回避方法
- 手動または再キー化された CoA。 再入力は転記ミスを招き、データの整合性を損なう可能性があります。LIMS、MES、QMSから直接インターフェース/APIを使用して、管理されたCoAテンプレートにアクセスできます。
- 仕様/バージョンのドリフト。 変更が承認された後に、古い制限またはメソッドバージョンに対してCoAを生成します。CoA生成を、以下の管理下にあるライブ仕様にバインドします。 変更管理.
- ラベルの位置がずれています。 異なるデータセットやローカルスプレッドシートから生成されたCoAとラベル。CoAとラベルの両方に、信頼できる単一の情報源を適用します。
- OOS/OOT 調査を開きます。 調査が未完了の間、またはCAPAが実施される前にロットをリリースします。QA処置が記録されるまで、MES/WMSでリリースステータスをブロックします。
- サプライヤーの CoA を過度に信頼する。 構造化されていないサプライヤーデータを受け入れる COAのサプライヤー検証 プログラム、相関研究、定期的な再検証。
- 編集可能な PDF またはローカルに保存された PDF。 ローカルドライブに保存されたり、デスクトップツールで編集されたり、監査証跡が欠落しているCoA。改ざん防止機能を備えた、中央でホストされた文書を使用してください。 CSV およびパート 11 の規制。
- 保持と想起のリンクが欠落しています。 CoAは簡単に取得できない 模擬リコール、顧客からの苦情、または規制当局の検査。CoAを 記録の保存/アーカイブ (NAIST) と リコール準備 フレームワーク。
9) 分析証明書とV5の関係
V5 by SG Systems Global 生産、ラボ、品質、倉庫の各オペレーションにおける情報源から直接COAを生成します。各ロットの履歴(材料、 バッチ計量 許容範囲、アラーム、 工程内管理(IPC)、収穫、 CIP/SIP ステータスはコンテキストセクションに送られます。LIMSの結果は LIMS インターフェイスと EDI/APIメソッドID、LOQ、分析者の属性を保存します。QMSは逸脱/OOSの処置に貢献します。 CAPA 参考文献、および リスク評価CoA テンプレートはバージョン管理されており、仕様、ラベル テンプレート、またはトレーニング/コンピテンシーのステータスが古い場合は生成がブロックされます。
出荷側では、ビン/ロケーション管理、バーコード検証、およびASNにより、出荷に添付されたCoA(PDF、QRコード、またはEDI添付ファイル)が実際に積載されたロットおよびSSCCと一致することが保証されます。APR /PQRおよびCPVについては、V5はCoA属性(アッセイ傾向、微量失敗率、OOT)をダッシュボードとSPC管理限界に集約し、正式な失敗が発生するずっと前にドリフトを検出します。
入荷資材。部品リリースでは、サプライヤーのCoA(分析証明書)が取り込まれ、解析され、購入仕様書および品質契約書と比較されます。WMSは、不一致ロットを自動的に隔離/保留状態にし、サンプリング指示をLIMSに送信し、 QAがリリースするまでバッチチケットでの使用を防止します。CoAの正確性を含むサプライヤーのパフォーマンスは、SQMおよびSCARプロセスにフィードバックされます。
10) 実践的なCoA準備チェックリスト
CoA(分析証明書)の運用を強化したい組織は、自社の品質管理システム(QMS)およびデジタルシステムに対応したシンプルな内部チェックリストを利用できます。
- すべての仕様と方法は、以下の管理文書に従って管理されています。 文書管理 明確なバージョン管理付き。
- 各 CoA 属性は、現在のステータスで検証または検証されたテスト方法まで遡ることができます。
- サンプリング計画はリスクに基づいて文書化され、CoA 上でまたは CoA から参照されます。
- CoA 生成は MES、LIMS、QMS、WMS と緊密に統合されており、CoA を確定するためにオフライン編集は必要ありません。
- ラベルデータ(補足の事実原材料名(例:栄養成分、強度、アレルゲン)は CoA データと自動的に照合されます。
- サプライヤーのCOAは構造化された 検証プログラム提出するだけではありません。
- すべてのCoAは保存され、検索可能で、すぐに利用できます。 模擬リコール、規制検査、顧客からの質問など。
- 研修記録によれば、CoAを承認する担当者は適格であり、役割ベースの能力がマッピングされている。 トレーニングマトリックス.
関連レディング
• システムと記録: 電子バッチ記録(eBMR) | バッチ製造記録(BMR) | LIMS
• リリースとサプライヤー管理: バッチリリース | コンポーネントリリース | COAのサプライヤー検証
• 品質とトレンド: 継続的プロセス検証(CPV) | 統計的工程管理 (SPC) | APR / PQR
• コンプライアンス基盤: GMP / cGMP | ISO / IEC 17025 | 記録の保存とアーカイブ
私たちのソリューション
3 つのシステム。1 つのシームレスなエクスペリエンス。
V5 MES、QMS、WMS が連携して、書類作業なしで生産をデジタル化し、コンプライアンスを自動化し、在庫を追跡する方法をご覧ください。

製造実行(MES)
すべてのバッチ、すべてのステップを制御します。
ライブ ワークフロー、仕様の強制、逸脱の追跡、バッチ レビューを使用して、すべてのバッチ、ブレンド、製品を管理します。クリップボードは必要ありません。
- バッチサイクルの高速化
- エラーのない生産
- 完全な電子トレーサビリティ

品質管理(QMS)
書類作業ではなく品質を強化します。
リアルタイムのコンプライアンス、逸脱管理、CAPA ワークフロー、デジタル署名を使用して、すべての SOP、チェック、監査をキャプチャします。バインダーは必要ありません。
- 100%ペーパーレスコンプライアンス
- 即時逸脱アラート
- いつでも監査対応

倉庫管理(WMS)
信頼できる在庫。
リアルタイム在庫管理、アレルゲン分離、賞味期限管理、自動ラベル貼付機能により、すべての袋、バッチ、パレットを追跡できます。
- ロットと有効期限の完全な追跡可能性
- FEFO/FIFOの強制
- リアルタイムの株価精度
あなたは素晴らしい仲間です















今日どのように私たちはあなたを助けることができますか?
いつでも準備はできています。
以下のパスを選択してください — あなたが探しているのが 無料試用 ライブデモ、またはA カスタマイズされたセットアップ、当社のチームがすべてのステップをご案内します。
さあ、始めましょう。以下の簡単なフォームにご記入ください。