批次生产记录 (BMR) – 它是什么以及它为何重要
在制药、食品、保健品、化妆品和其他受监管行业中,批次生产记录 (BMR) 是运营规范和法规遵从的基石。BMR 不仅仅是一份文件,它更是证明您的批次产品完全按照批准的流程生产,符合良好生产规范 (GMP)、内部标准操作规程 (SOP) 以及21 CFR 第 211 部分、ISO 13485和欧盟附件 11等标准。
批次生产记录 (BMR) 包括什么?
合规的 BMR 记录了每个批次的所有关键细节:
- 批号和产品ID
- 原材料批次、供应商和数量
- 工艺步骤、工艺过程控制和操作员签字
- 设备、清洁和校准日志
- 直接从秤、扫描仪和自动化设备捕获数据
- 偏差报告、返工和 CAPA 措施
- 最终产量、对帐和 QA 发布签名
BMR 生命周期:从创建到审计
- 起草: 根据 MMR、SOP 和流程规范撰写
- 认证: GMP合规性和完整性的QA审查
- 发行: 批量执行的受控副本(纸质或数字)
- 执行机制: 操作员记录数据、签字、偏差
- 回顾: QA 审查记录的完整性和合规性
- 存档: 最终 BMR 已存档,以满足所需的保留期限和审计要求
合规性、审计和常见陷阱
每份基础药物清单 (BMR) 必须完整、准确且经过审核。FDA 和 EMA 等监管机构经常因以下原因对制造商进行处罚:
- 缺失或不完整的条目和签名
- 使用过时或不受控制的表格
- 数据输入难以辨认或含糊不清
- 未报告的偏差或未记录的返工
- 数据完整性违规(记录更改、过期或不一致)
- 审查不充分或缺乏 QA 签名
“自从实施数字批次记录系统以来,我们的批次审查时间不到 30 分钟,并且没有遗漏任何偏差,并且可以完全追溯到每个操作员和成分。”
— 制药厂质量保证总监
来源:FDA、EMA、WHO检查报告。
案例研究:BMR 实践如何影响审计结果
在最近的FDA检查中,一家营养保健品制造商因使用不受控制的BMR(基础代谢率)而被举报,并因此收到警告信并被召回。相比之下,一家使用电子版BMR的工厂将审核时间缩短了80%,并且顺利通过了审核,没有发现任何重大问题。
纸质 BMR、电子 BMR(eBMR)与混合系统
| 系统 | 优点 | 缺点 |
|---|---|---|
| Paper | 熟悉、低技术、无前期成本 | 人工错误、审核缓慢、审计困难、数据完整性风险 |
| 基础代谢率 | 实时捕获、自动检查、审计准备、更快审查 | 需要验证、投资和用户培训 |
| 混合型 | 逐步迁移,熟悉的工作流程 | 仍存在手动步骤,存在漏洞风险,更难执行合规性 |
真实示例:电子批次生产记录 (eBMR) 示例页面
以下是使用 SG Systems V5 可追溯性平台生成的一份实际电子批次生产记录 (eBMR) 报告的摘录。这只是一份规模更大的报告中的一页,该报告可能包含数十页甚至数百页,涵盖整个批次生命周期。
在此示例页面中,您可以查看单个批次的关键药房活动——每一行记录了操作执行人员、在哪个终端、何时执行、涉及的物料以及结果(例如,合格、未达标、偏差)。日志包含检查清单、偏差处理、危险品和过敏原生产线检查,以及所有称重和配药事件的摘要。这种精细度、可追溯性和操作员责任制正是监管机构对真正符合 GMP 规范的期望。
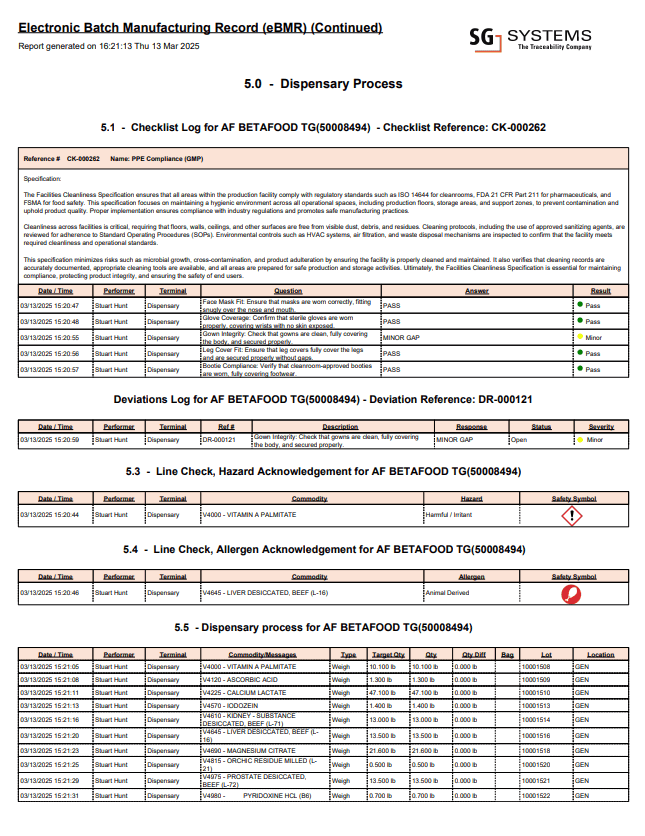
根据车间实时数据生成的 eBMR 报告示例页面。这是多页批次记录中的一页,详细显示了配药活动、偏差日志、生产线检查和操作员签核——所有这些都完全可追溯且易于审计。
批次记录术语表
- BMR
- 批次生产记录——记录每批次的生产情况
- 基础代谢率
- 电子批次生产记录——强制控制的数字版本
- 孕产妇死亡率
- 主生产记录 – 创建 BMR 的模板
- DHR
- 设备历史记录——医疗器械的批次记录
- SOP
- 标准操作程序——制造步骤的控制指令
- CAPA
- 纠正和预防措施——管理偏差和根本原因分析
常見問題解答
什么是批次生产记录?
批次生产记录 (BMR) 是合规性和质量管理所需的每批次生产、测试和发布的完整、经过验证的文件。
BMR 和 eBMR 有什么区别?
BMR 传统上是基于纸质的。eBMR 是一种安全的数字版本,可以直接从车间设备捕获数据、强制执行工作流程并保护签名。
为什么 BMR 无法通过监管审计?
常见原因包括缺失或不完整的条目、使用过时的表格、难以辨认的数据、未报告的偏差以及数据完整性实践不佳。